Análisis molecular de la expansión CGG del gen FMR1, causa hereditaria más frecuente de discapacidad intelectual. El estudio determina el número de repeticiones y su estado de metilación a partir de una muestra de sangre, e identifica tanto la mutación completa como las premutaciones que pueden transmitirse a la descendencia.
IVA incluido
Con triple Primer
El síndrome X frágil es la causa hereditaria más frecuente de discapacidad intelectual y una de las causas genéticas identificables más habituales del trastorno del espectro autista. Se produce por una alteración en el gen FMR1, situado en el cromosoma X, que impide fabricar la proteína FMRP. Esa proteína es necesaria para el desarrollo y el funcionamiento de las conexiones entre neuronas, de modo que su ausencia afecta al aprendizaje, al lenguaje y a la conducta desde los primeros años de vida.
El mecanismo es característico. En el gen FMR1 existe una secuencia de tres bases —CGG— que se repite un número variable de veces. En la mayoría de las personas ese número es estable y se transmite sin cambios. Cuando supera cierto umbral, la secuencia se vuelve inestable y puede aumentar de una generación a la siguiente hasta alcanzar un tamaño en el que el gen se apaga y deja de producir la proteína. Por eso el síndrome puede aparecer en una familia sin antecedentes aparentes: una portadora sin síntomas transmite una expansión mayor a su descendencia.
Las manifestaciones varían mucho de una persona a otra, y de forma sistemática entre sexos. En varones suele haber discapacidad intelectual de grado variable, retraso en la adquisición del lenguaje, hiperactividad, ansiedad social, evitación del contacto visual y conductas repetitivas; algunos rasgos físicos como cara alargada u orejas prominentes son frecuentes, pero no constantes ni suficientes para el diagnóstico. En mujeres la afectación es habitualmente más leve, precisamente porque disponen de una segunda copia del cromosoma X que compensa en parte, y puede limitarse a dificultades de aprendizaje o pasar desapercibida. Ninguna de estas características permite diagnosticar el síndrome por observación clínica: la confirmación requiere siempre el estudio molecular del gen FMR1.
El estudio se realiza a partir de una muestra de sangre venosa que se obtiene en nuestro centro de Madrid, con cita previa y en una extracción de pocos minutos. No es necesario acudir en ayunas ni suspender ninguna medicación. El análisis se centra en una región concreta del gen FMR1, situado en el cromosoma X, donde existe una secuencia de tres bases CGG que se repite un número variable de veces. En la población general ese número se mantiene estable entre generaciones, pero por encima de cierto umbral la secuencia se vuelve inestable y puede aumentar al transmitirse, sobre todo por vía materna. El genotipado se realiza mediante PCR específica para expansiones de tripletes, complementada, cuando el resultado lo requiere, con el análisis del estado de metilación del gen.
El informe se entrega en un plazo de 21 días laborables e indica el número de repeticiones CGG encontrado en cada alelo, junto con su clasificación: normal, zona intermedia, premutación o mutación completa. Esa clasificación es lo relevante, porque cada categoría tiene implicaciones distintas tanto para la persona analizada como para su familia. Conviene tener presente un punto que genera confusión con frecuencia: el síndrome X frágil no se detecta mediante cariotipo. La prueba citogenética que se empleaba históricamente ha quedado obsoleta y un cariotipo normal no descarta esta alteración, por lo que el estudio molecular del gen FMR1 es la única forma fiable de diagnosticarla.
La toma de muestra se realiza en nuestro centro de la calle Doctor Esquerdo, con cita previa. Nos ocupamos de la identificación, la trazabilidad y la custodia de la muestra durante todo el proceso, y somos tu único interlocutor desde la extracción hasta la entrega del informe.
La expansión CGG no se detecta con un cariotipo ni con una secuenciación convencional: requiere una técnica dirigida. El análisis se realiza en laboratorio de referencia mediante PCR para expansiones de tripletes, con estudio de metilación cuando el resultado lo hace necesario..
El resultado no se entrega como un dato aislado. Recibes la clasificación del alelo y su interpretación, incluida la implicación para la descendencia y para otros familiares, y puedes revisarlo con tu especialista.
Análisis molecular del gen FMR1 con interpretación clínica
Lun–Vie 9:00–18:00 · Sáb bajo cita previa
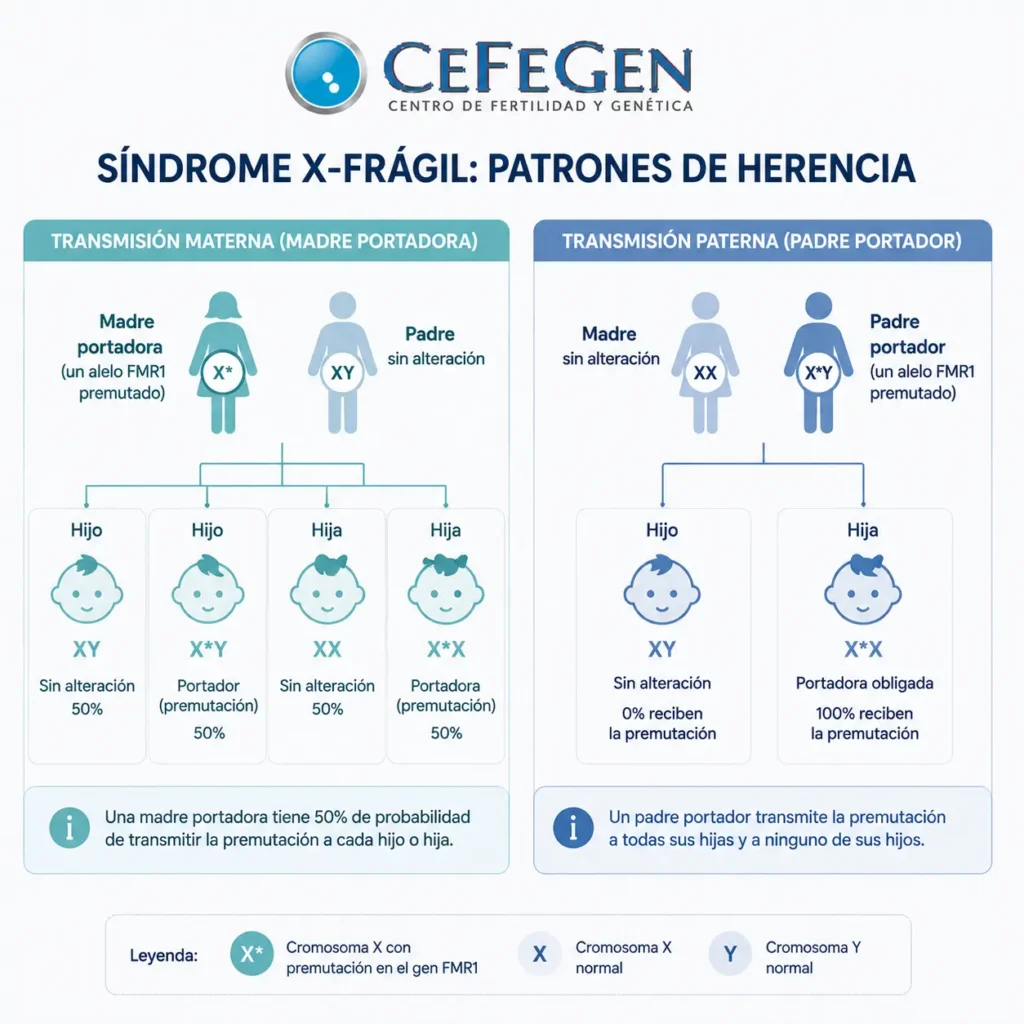
Una premutación no produce síndrome X frágil, pero no es un resultado neutro. Se sitúa en un rango intermedio entre lo normal y la mutación completa, y su relevancia es doble. Por un lado, existe riesgo de que se expanda al transmitirse a los hijos: ese riesgo solo se materializa en la transmisión materna, aumenta cuanto mayor es el número de repeticiones y es prácticamente seguro en las premutaciones más grandes. Un varón portador, en cambio, transmite la premutación a todas sus hijas sin que se expanda a mutación completa, y a ninguno de sus hijos varones. Por otro lado, la propia premutación se asocia a dos cuadros clínicos en el portador: la insuficiencia ovárica primaria asociada al X frágil, que afecta aproximadamente a una de cada cinco portadoras y puede manifestarse como menopausia precoz o dificultad para concebir, y el síndrome de temblor y ataxia asociado al X frágil, de inicio tardío y más frecuente en varones.
Por eso el resultado de una premutación rara vez termina en la persona analizada. Identificarla suele abrir el estudio a la familia —hermanas, madre, hijas— y es información con peso en la planificación reproductiva, ya que existen opciones de diagnóstico prenatal y preimplantacional que solo pueden valorarse conociendo el dato con antelación. Es también el motivo por el que recomendamos acompañar el estudio de una consulta de consejo genético: la decisión de a quién estudiar, cuándo y con qué finalidad no es únicamente técnica, y conviene tomarla con la información completa delante.
Resolvemos las dudas más habituales sobre qué detecta el análisis del gen FMR1, qué significa cada tipo de resultado y cómo afecta a la familia.
No. El cariotipo no detecta esta alteración y un resultado normal no la descarta. La prueba citogenética que se usaba hace décadas, basada en observar un «sitio frágil» en el cromosoma X, ha quedado obsoleta por su baja fiabilidad. El diagnóstico requiere un estudio molecular dirigido que cuantifique las repeticiones CGG del gen FMR1.
La diferencia está en el número de repeticiones CGG y en sus consecuencias. Una mutación completa silencia el gen FMR1 e impide producir la proteína FMRP, necesaria para el desarrollo neuronal, y es la que causa el síndrome. Una premutación no silencia el gen y no produce el síndrome, pero es inestable: puede expandirse a mutación completa al transmitirse por vía materna, y se asocia a otros cuadros en el propio portador.
Porque el gen está en el cromosoma X. Los varones tienen un solo cromosoma X, de modo que si porta la mutación completa no existe una copia alternativa que compense y la afectación suele ser más marcada. Las mujeres tienen dos, y la copia sana compensa parcialmente, por lo que la afectación es muy variable: desde ausencia de síntomas hasta una afectación similar a la del varón, dependiendo de qué proporción de células mantiene activa la copia sana.
No necesariamente, pero existe riesgo y conviene cuantificarlo. Cada hijo tiene un 50 % de probabilidad de heredar el alelo alterado. Si lo hereda, puede recibirlo como premutación o expandido a mutación completa, y esa probabilidad de expansión depende directamente del tamaño de tu premutación. Un especialista puede estimar ese riesgo a partir de tu resultado concreto y explicarte las opciones reproductivas disponibles.
Un varón con premutación la transmite a todas sus hijas y a ninguno de sus hijos varones, ya que a estos les transmite el cromosoma Y. Además, en la transmisión paterna la premutación no se expande a mutación completa. Sus hijas serán portadoras, con las implicaciones que eso conlleva para su propia salud y para su descendencia, pero no desarrollarán el síndrome por esta vía.
Es una de las indicaciones reconocidas. La insuficiencia ovárica primaria antes de los 40 años se asocia a la premutación del gen FMR1, y en un porcentaje relevante de casos sin causa identificada el estudio encuentra una portadora. Conocer el dato tiene valor más allá del diagnóstico: cambia el enfoque reproductivo y abre el estudio a otras mujeres de la familia.
Sí cuando existe una sospecha diagnóstica —retraso del desarrollo, discapacidad intelectual o autismo sin causa filiada—, ya que el resultado orienta el manejo y el seguimiento. Es distinto el caso del estudio de portadores en menores asintomáticos: por criterio general en genética clínica, ese estudio suele posponerse hasta que la persona pueda decidir por sí misma, salvo que exista un motivo clínico que lo justifique. El especialista lo valora en cada caso.
A partir de una muestra de sangre venosa obtenida en nuestro centro de Madrid con cita previa, sin necesidad de ayuno ni de suspender medicación. El informe se entrega en 21 días laborables e incluye el número de repeticiones, su clasificación y la interpretación del hallazgo.
Other genetic testing services you may find helpful.
Se solicita con frecuencia en el estudio de pérdidas gestacionales recurrentes y en la valoración de la fertilidad.
→ 21 días laborables
Estudio de portadores para conocer si ambos miembros de la pareja comparten variantes en un mismo gen antes de buscar un embarazo.
→ 21 días laborables
Consulta con especialista para interpretar el resultado, valorar si procede estudiar a familiares de primer grado y decidir los siguientes pasos.
Consulta presencial
Complete el formulario y uno de nuestros especialistas se pondrá en contacto con usted lo antes posible para ayudarle a elegir la prueba más adecuada para su caso.
Lunes
9:00 AM – 6:00 PM
Martes
9:00 AM – 6:00 PM
Miércoles
9:00 AM – 6:00 PM
Jueves
10:00 AM – 6:00 PM
Viernes
9:00 AM – 5:00 PM
Sábado
Con cita previa
Domingo
Cerrado
Nuestro equipo de especialistas en genética está disponible para resolver cualquier duda sobre la prueba, el proceso de toma de muestras, los plazos de entrega o la interpretación de los resultados.